Trilha 2 – Toxicologia Computacional
Retomando Conceitos
Na trilha anterior, vimos que a bioinformática depende da integração entre dados biológicos, ferramentas computacionais e rigor estatístico. Agora, vamos aplicar esta lógica especificamente à toxicologia.
Avaliar a segurança de uma substância química tradicionalmente exige ensaios extensos. A toxicologia computacional permite triar milhares de compostos, priorizar moléculas promissoras e identificar potenciais riscos toxicológicos antes mesmo de qualquer síntese em laboratório, de modo a otimizar a escala de desenvolvimento de produtos químicos e, principalmente, medicamentos.
Diferentes Abordagens em Toxicologia Computacional
Para prever a toxicidade de um composto in silico, utilizam-se diferentes métodos, a depender da pergunta biológica e de aspectos relativos aos dados, como a quantidade:
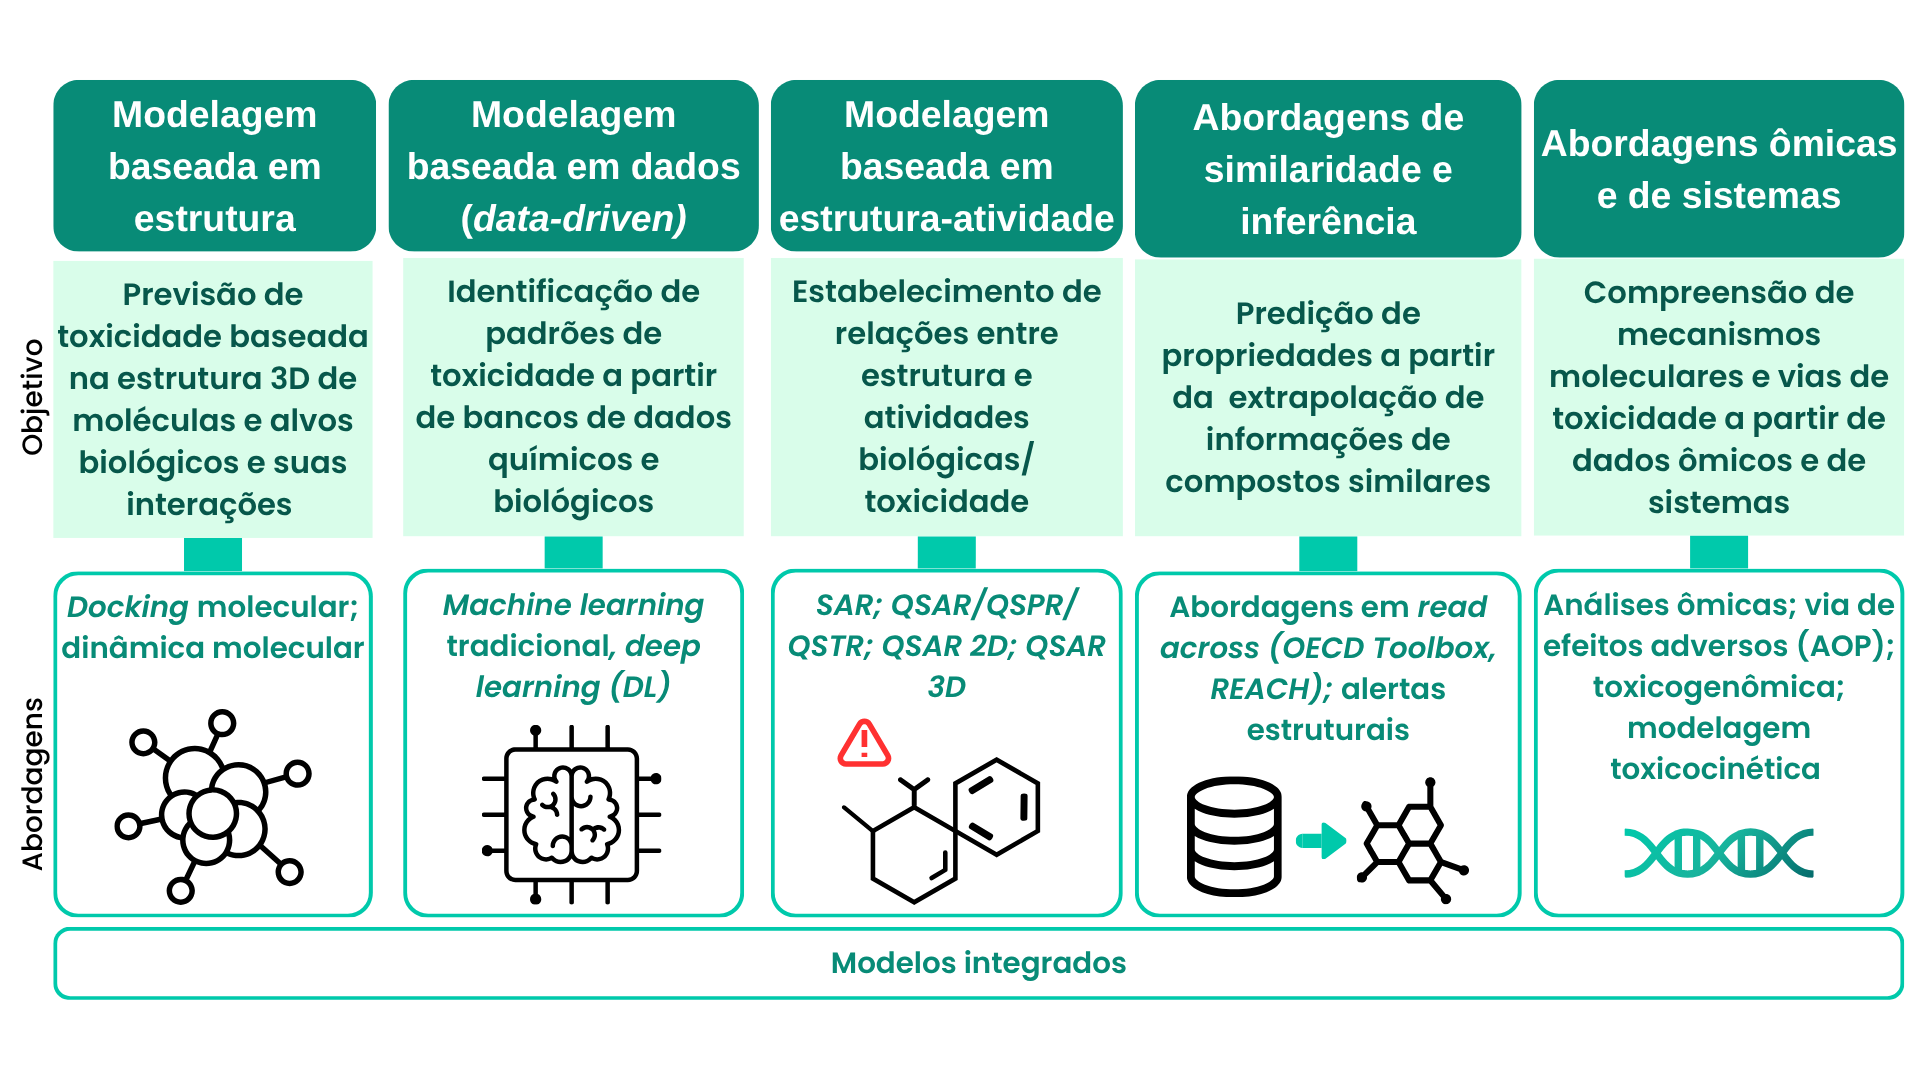
Fonte: VITAL et al, 2026 Revista Bioinfo
Como o Computador “Enxerga” uma Molécula Química?
Para um ser humano, a forma mais natural de representar uma molécula é por meio de um desenho bidimensional ou um modelo tridimensional. Já para computadores, são necessárias representações matemáticas e textuais bem definidas.
Existem diferentes formas de traduzir a química para o ambiente digital:
- Tabelas de Conexão (Formatos de Arquivo): Arquivos como
.molou.sdfarmazenam as coordenadas de cada átomo no espaço (x,y,z) e uma matriz que indica quais átomos estão conectados por ligações químicas. - Notações de String (Texto): Códigos em texto puro que condensam toda a conectividade e estereoquímica da molécula em uma única linha de caracteres.
Representação Molecular via SMILES
A notação textual mais amplamente utilizada na quimioinformática é o SMILES (Simplified Molecular Input Line Entry System). O SMILES converte a estrutura química em uma sequência legível por computador usando regras simples:
- Átomos: Representados por seus símbolos químicos (C para carbono, O para oxigênio, N para nitrogênio). Letras maiúsculas indicam átomos não aromáticos; letras minúsculas (c, o, n) indicam aromaticidade.
- Ligações: Ligações simples são implícitas; ligações duplas usam
=(ex: C=O) e triplas usam#(ex: C#N). - Ramificações: Enclausuradas entre parênteses. Por exemplo, o etanol é representado por
CCO, enquanto o isopropanol éCC(C)O. - Anéis: Indicados por números logo após os átomos onde o anel se fecha. Por exemplo, o benzeno é representado por
c1ccccc1.
| Composto | Estrutura 2D | SMILES |
|---|---|---|
| Etanol |  |
CCO |
| Isopropanol |  |
CC(C)O |
| Benzeno |  |
c1ccccc1 |
O formato SMILES permite armazenar e recuperar milhões de estruturas em bancos de dados rapidamente, ocupando pouquíssimo espaço de memória.
RDKit: A Biblioteca Essencial da Quimioinformática
Para manipular, converter e calcular propriedades de moléculas representadas em SMILES ou outros formatos, são utilizadas bibliotecas especializadas. O RDKit é o conjunto de ferramentas open-source amplamente aplicado na quimioinformática e na toxicologia computacional.
Integrado principalmente à linguagem Python, o RDKit permite:
- Ler e converter diferentes formatos moleculares (SMILES, MOL, SDF, PDB).
- Sanitizar estruturas (corrigir valências, padronizar cargas e remover sais).
- Gerar representações 2D e 3D de moléculas.
-
Calcular descritores moleculares físico-químicos e gerar fingerprints moleculares para modelos preditivos. Desta forma, chegou o momento de dar vida aos conceitos! Partimos agora para a nossa aula prática em toxicologia computacional, onde você verá como a teoria se traduz em linhas de código e dados reais. Nessa etapa, você irá manipular estruturas digitais e vivenciar como a inteligência computacional é aplicada na avaliação de compostos químicos.
- Referências